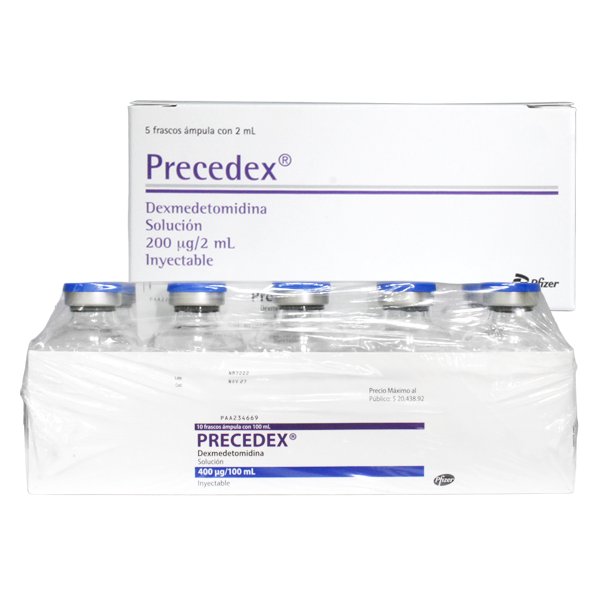
PRECEDEX - Solución
Sustancia(s):
- Dexmedetomidina
Presentaciones:
- 1 Caja, 1 Frasco(s), 200/2 µg/ml
- 1 Caja, 5 Frasco(s), 200/2 µg/ml
- 1 Caja, 25 Frasco(s), 200/2 µg/ml
FORMA FARMACÉUTICA Y FORMULACIÓN:
Cada frasco ámpula de PRECEDEX® solución 200 μg/2 mL contiene:
Solución:
Clorhidrato de Dexmedetomidina* equivalente a 200 μg
de Dexmedetomidina
Vehículo cbp 2 mL
*Cada frasco ámpula contiene 0.31 meq (7.1 mg) de sodio.
Solución:
Cada frasco ámpula de PRECEDEX® solución 80 μg/20 mL contiene:
Clorhidrato de Dexmedetomidina* equivalente a 80 μg
de Dexmedetomidina
Vehículo cbp 20 mL
*Cada frasco ámpula contiene 3.1 meq (71.3 mg) de sodio.
Solución:
Cada frasco ámpula de PRECEDEX® solución 200 μg/50 mL contiene:
Clorhidrato de Dexmedetomidina* equivalente a 200 μg
de Dexmedetomidina
Vehículo cbp 50 mL
*Cada frasco ámpula contiene 7.7 meq (177.0 mg) de sodio.
Solución:
Cada frasco ámpula de PRECEDEX® solución 400 μg/100 mL contiene:
Clorhidrato de Dexmedetomidina* equivalente a 400 μg
de Dexmedetomidina
Vehículo cbp 100 mL
*Cada frasco ámpula contiene 15.4 meq (354.1 mg) de sodio.
INDICACIONES TERAPÉUTICAS:
PRECEDEX® ha demostrado ser eficaz y seguro para lograr una adecuada sedación en pacientes sometidos a ventilación mecánica asistida cuando se administra antes, durante o después de la extubación traqueal. No es necesario descontinuar la infusión de PRECEDEX® antes de la extubación.
PRECEDEX® también está indicado en pacientes no intubados para lograr un estado de sedación consciente durante procedimientos quirúrgicos y diagnósticos.
FARMACOCINÉTICA Y FARMACODINAMIA:
PRECEDEX® es un agonista alfa2-adrenérgico relativamente selectivo con propiedades sedantes La selectividad alfa2 se observa en animales después de infusión intravenosa lenta de dosis bajas y medias (10-300 μg/kg). Tanto la actividad alfa1 como la alfa2 se observan después de infusión intravenosa lenta de dosis altas (≥ 1,000 μg/kg) o con administración intravenosa rápida.
En un estudio realizado en voluntarios sanos (N = 10), la frecuencia respiratoria y la saturación de oxígeno permanecieron dentro de los límites normales y no hubo evidencia de depresión respiratoria cuando se administró PRECEDEX® por infusión intravenosa a dosis dentro del intervalo de dosis preestablecido (0.2-0.7 μg/Kg/h).
Propiedades farmacocinéticas: Después de la administración intravenosa de PRECEDEX® (clorhidrato de dexmedetomidina), la dexmedetomidina exhibe las siguientes características farmacocinéticas: fase de distribución rápida con una vida media de distribución (t1/2) de alrededor de seis minutos, vida media de eliminación terminal (t1/2) de aproximadamente dos horas, volumen de distribución en estado estable (Vss) de aproximadamente 118 litros. La depuración tiene un valor estimado de alrededor de 39 L/h. El peso corporal promedio asociado con esta estimación de depuración fue de 72 kg.
Dexmedetomidina exhibe una farmacocinética lineal en el rango de la pauta de 0.2 a 0.7 μg/kg/h cuando se administra mediante infusión intravenosa durante hasta 24 horas. La Tabla 1 muestra los principales parámetros de farmacocinética durante la infusión de clorhidrato de dexmedetomidina (después de las dosis de carga adecuadas) en tasas de infusión de mantenimiento de 0.17 μg/kg/h (concentración plasmática objetivo de 0.3 mg/mL) durante 12 y 24 horas, 0.33 μg/kg/h (concentración plasmática objetivo de 0.6 ng/mL) durante 24 horas, y 0.70 μg/kg/h (concentración plasmática objetivo de 1.25 ng/mL) durante 24 horas.
Tabla 1: Parámetros Farmacocinéticos Promedio ± DE
|
Parámetro |
Infusión de Carga (min)/Duración total de la infusión (horas) |
|||
|
10 min/12 horas |
10 min/24 horas |
10 min/24 horas |
35 min/24 horas |
|
|
Concentración objetivo de dexmedetomidina (ng/mL) y Dosis (μg/kg/h) |
||||
|
0.3/0.17 |
0.3/0.17 |
0.6/0.33 |
1.25/0.70 |
|
|
t1/2*, hora CL, litro/hora Vss, litro N.º de Css promedio, ng/mL |
1.78 ± 0.30 46.3 ± 8.3 88.7 ± 22.9 0.27 ± 0.05 |
2.22 ± 0.59 43.1 ± 6.5 102.4 ± 20.3 0.27 ± 0.05 |
2.23 ± 0.21 35.3 ± 6.8 93.6 ± 17.0 0.67 ± 0.10 |
2.50 ± 0.61 36.5 ± 7.5 99.6 ± 17.8 1.37 ± 0.20 |
*Presentada como un promedio armónico y pseudo desviación estándar.
N.° de Css promedio = concentración promedio en estado de estable de dexmedetomidina (muestras de 2.5 a 9 horas en infusiones de 12 horas y muestras de 2.5 a 18 horas en infusiones de 24 horas).
Los análisis farmacocinéticos de la población indican un comportamiento farmacocinético similar de dexmedetomidina con infusiones a corto plazo (< 24 horas) y a largo plazo (> 24 horas), incluyendo la falta de acumulación de dexmedetomidina. La farmacocinética linear se puede observar en la administración en un rango de dosis de 0.2 μg/kg/h hasta 1.4 μg/kg/h para todos los periodos de tiempo. Los valores de depuración (CL), volumen de distribución (Vd) y t1/2 fueron 39.4 L/h, 152 L y 2.67 horas, respectivamente, para infusiones con duración de más de 24 horas.
Distribución: El volumen de distribución en estado estable (Vss) de dexmedetomidina es de aproximadamente 118 litros. La unión a las proteínas del clorhidrato de dexmedetomidina se evaluó en el plasma de hombres y mujeres sanos: la unión promedio fue de 94% y constante con todas las concentraciones estudiadas. La unión a las proteínas fue similar en mujeres y hombres.
La fracción de clorhidrato de dexmedetomidina que se unió a las proteínas plasmáticas fue estadísticamente mucho menor en personas con insuficiencia hepática en comparación con la de los voluntarios sanos.
La posibilidad de desplazamiento de la unión del clorhidrato de dexmedetomidina por parte de fentanilo, ketorolaco, teofilina, digoxina y lidocaína fue explorada in vitro, lo que mostró un cambio imperceptible en la unión del clorhidrato con las proteínas plasmáticas.
La posibilidad de desplazamiento de la unión de fenitoína, warfarina, ibuprofeno, propranolol, teofilina y digoxina por parte del clorhidrato de dexmedetomidina fue explorada in vitro y ninguno de estos compuestos pareció ser desplazado significativamente por el medicamento en estudio.
Metabolismo: Dexmedetomidina se somete a una biotransformación casi completa por lo que hay muy poca excreción de dexmedetomidina sin cambios en orina y heces. La biotransformación implica la glucuronidación y metabolismo mediado por citocromo P450. Las principales vías metabólicas de dexmedetomidina son: N-glucuronidación directa a metabolitos inactivos: hidroxilación alifática (mediada principalmente por CYP2A6 y en menor medida por CYP1A2, CYP2E1, CYP2D6 y CYP2C19) de dexmedetomidina para generar 3-hidroxi dexmedetomidina, el glucurónido de 3-hidroxi dexmedetomidina y 3-carboxi dexmedetomidina y N-metilación de dexmedetomidina para generar 3-hidroxi N-metil-dexmedetomidina, 3-carboxi N-metil-dexmedetomidina, y dexmedetomidina-N-metil O-glucurónido.
Eliminación: La vida media (t1/2) de eliminación terminal de dexmedetomidina es de aproximadamente 2 horas y la depuración se calcula en aproximadamente 39 L/h. Un estudio de balance de masa demostró que después de nueve días, se recuperaba un promedio de 95% la radioactividad en la orina y 4% en las heces después de la administración intravenosa de dexmedetomidina radiomarcada. No se detectó dexmedetomidina sin cambios en la orina. Aproximadamente el 85% de la radioactividad recuperada en la orina se excretó en el plazo de las 24 horas después de la infusión. El fraccionamiento de la radioactividad excretada por la orina demostró que los productos de N-glucuronidación representaban aproximadamente 34% en la excreción urinaria acumulativa. Además, la hidroxilación alifática del medicamento primario para formar 3-hidroxi-dexmedetomidina, glucurónido de 3-hidroxi-dexmedetomidina, y 3-ácido carboxílico-dexmedetomidina en conjunto representaban aproximadamente 14% de la dosis en la orina. La N-metilación de dexmedetomidina para formar 3 hidroxi-N-metil dexmedetomidina, 3-carboxi-N-metil dexmedetomidina, y N-metil-O-glucurónido-dexmedetomidina representaba aproximadamente el 18% de la dosis en la orina. El metabolito de N-metil en sí mismo era un componente menor de circulación y no se pudo detectar en la orina. No se ha identificado aproximadamente el 28% de los metabolitos en orina.
En perros Beagle, dexmedetomidina se eliminó rápidamente después de administrar una dosis de 50 μg/kg por vía intravenosa con una t1/2 media aparente de 0.68 horas; la t1/2 de la eliminación plasmática fue ligeramente más prolongada después de la aplicación de la dosis intramuscular (IM).
Las ratas que recibieron una dosis intravenosa de 20 μg/kg de [3H]dexmedetomidina mostraron una radioactividad relacionada con el medicamento distribuida ampliamente en todo el cuerpo, con las más altas concentraciones medias en sangre, plasma y tejidos seleccionados entre 0.25 y 12 horas después de la dosis.
La [3H] dexmedetomidina se metabolizó ampliamente en ratas. Se excretó menos de 1% de la dosis en la orina como medicamento primario. Los principales metabolitos urinarios incluyeron metabolitos COOH, OH, G OH, SO3OH, M-2, y M-5. Los niveles del metabolito SO3OH fueron superiores en la orina de hembras que en la de machos. Los patrones fecales generalmente se asemejaban a los encontrados en la orina.
El metabolismo de [3H]dexmedetomidina en perros Beagle fue similar al observado en ratas. Se estudió la excreción biliar de [3H]dexmedetomidina después de la administración IV y SC en ratas con una cánula implantada en el conducto biliar; en promedio, se recuperó 51.6% y 45.4% de la dosis radioactiva en la bilis de las ratas 24 horas después de la administración IV y SC, respectivamente. Los principales metabolitos biliares fueron los glucurónidos de un metabolito hidroxilado (G OH) y un conjugado no identificado, M-2. Los metabolitos no identificados representaron 12% a 18% de la dosis.
La excreción láctea, la distribución en tejidos y la transferencia placentaria de la radioactividad se estudiaron en ratas después de la administración de una dosis de 0.015 mg/kg SC de [3H] dexmedetomidina. La radioactividad se distribuyó en tejidos maternos y atravesó la placenta para distribución en tejidos fetales. Se detectó radioactividad relacionada con el medicamento en la leche de las madres a las 0.5 horas y alcanzaron una concentración media mínima a las 4 horas. Posteriormente, los niveles de radioactividad en leche se redujeron a niveles no detectables a las 72 horas. La proporción leche: plasma fue inferior a 1 en todos los puntos temporales de recolección, lo que indica que la radioactividad no estaba acumulada en la leche.
Ensayos clínicos: La seguridad y la eficacia de PRECEDEX® se evaluó en cuatro ensayos clínicos aleatorizados, doble ciego, controlados con placebo, multicéntricos, en 1185 pacientes.
Resultados del Estudio:
Sedación en la Unidad de Cuidados Intensivos < 24 horas: Dos ensayos clínicos multicéntricos aleatorizados, doble ciegos, de grupos paralelos y controlados por placebo incluyeron 754 pacientes adultos tratados en una unidad quirúrgica de cuidados intensivos. Inicialmente, todos los pacientes se intubaron y se les administró ventilación mecánica. Estos ensayos evaluaron las propiedades sedantes del clorhidrato de dexmedetomidina mediante la comparación de la cantidad de medicamento de rescate (midazolam en un ensayo y propofol en el segundo) necesaria para obtener un nivel específico de sedación (mediante la escala de sedación estandarizada de Ramsay) entre clorhidrato de dexmedetomidina y placebo desde el comienzo del tratamiento hasta la extracción del tubo o una duración total del tratamiento de 24 horas. El nivel de la Escala de Sedación de Ramsay se muestra en la siguiente tabla.
Tabla 2: Escala de Sedación de Ramsay
|
Puntaje clínico |
Nivel de Sedación Alcanzado |
|---|---|
|
6 |
Dormido, sin respuesta |
|
5 |
Dormido, con respuesta lenta al ligero golpe glabelar o estímulo auditivo fuerte |
|
4 |
Dormido, pero con respuesta enérgica al ligero golpe glabelar o estímulos auditivos intensos |
|
3 |
Paciente que obedece órdenes |
|
2 |
Paciente colaborador, orientado y tranquilo |
|
1 |
Paciente ansioso, agitado o inquieto |
En el primer estudio, se aleatorizaron 175 pacientes para que recibieran placebo y 178 pacientes para que recibieran PRECEDEX® por infusión intravenosa a una dosis de 0.4 μg/kg/h (con un ajuste permitido comprendido entre 0.2 y 0.7 μg/kg/h) después de la infusión de carga inicial de una dosis intravenosa por μg/kg durante más de 10 minutos. Se ajustó la velocidad de la infusión del medicamento del estudio para mantener un puntaje de sedación de Ramsay de ≥ 3. Se permitió a los pacientes recibir midazolam de “rescate” según necesidad para aumentar la infusión del medicamento en estudio. Además, se administró sulfato de morfina para calmar el dolor según fuera necesario.
El análisis primario prospectivo evaluó los efectos sedantes de PRECEDEX® en comparación con el porcentaje de pacientes que alcanzaron un puntaje de sedación de Ramsay ≥ 3 durante la intubación sin la administración de medicación de rescate adicional. Un porcentaje de pacientes significativamente mayor en el grupo de clorhidrato de dexmedetomidina mantuvieron un puntaje de sedación de Ramsay ≥ 3 sin la administración de midazolam de rescate en comparación con el grupo de placebo (consulte la Tabla 3).
Tabla 3: Administración de midazolam como medicamento de rescate durante la intubación (ITT)
|
Estudio Uno |
|||
|
Placebo |
PRECEDEX® |
Valor p |
|
|
N = 175 |
N = 178 |
||
|
Administración de midazolam categorizado |
|||
|
0 mg |
43 (25%) |
108 (61%) |
< 0.001* |
|
0-4 mg |
34 (19%) |
36 (20%) |
|
|
> 4 mg |
98 (56%) |
34 (19%) |
|
La población ITT (intención de tratar) incluye a todos los pacientes aleatorizados.
*Chi cuadrado.
En un segundo estudio, se aleatorizaron 198 pacientes adultos a quienes se administró placebo y 203 pacientes a quienes se administró PRECEDEX® por infusión intravenosa, a una dosis de 0.4 μg/kg/h (con un ajuste permitido entre 0.2 y 0.7 μg/kg/h) después de una infusión de carga inicial de un μg/kg por vía intravenosa durante 10 minutos. Se ajustó la infusión del medicamento del estudio para mantener un puntaje de sedación de Ramsay de ≥ 3. Se permitió a los pacientes recibir propofol de “rescate” según fuera necesario para aumentar la infusión del medicamento del estudio. Además, se administró sulfato de morfina según fuera necesario para el dolor.
Un porcentaje significativamente mayor de pacientes en el grupo de PRECEDEX® en comparación con el grupo de placebo mantuvo un puntaje de sedación Ramsay de ≥ 3 sin recibir ningún rescate de propofol (consulte la Tabla 4).
Tabla 4: Administración de propofol como medicamento de rescate durante la intubación (ITT), Estudio Dos
|
Placebo N = 198 |
PRECEDEX® N = 203 |
Valor p |
|
|
Administración categorizada de propofol |
|||
|
0 mg |
47 (24%) |
122 (60%) |
< 0.001* |
|
0-50 mg |
30 (15%) |
43 (21%) |
|
|
> 50mg |
121 (61%) |
38 (19%) |
|
*Chi cuadrada.
Sedación Consciente: La seguridad y eficacia de PRECEDEX® para la sedación de pacientes adultos no intubados antes y/o durante los procedimientos quirúrgicos y otros procedimientos se evaluaron en dos ensayos clínicos multicéntricos aleatorizados, doble ciegos, controlados por placebo. En el Estudio 1, se evaluaron las propiedades de sedación de PRECEDEX® en pacientes adultos con una variedad de cirugías/procedimientos realizados bajo anestesia controlada. En el Estudio 2, se evaluó a PRECEDEX® en pacientes adultos bajo intubación fibroóptica despiertos antes de llevar a cabo el procedimiento quirúrgico o de diagnóstico.
En el Estudio 1, se evaluaron las propiedades de sedación de PRECEDEX® mediante la comparación del porcentaje de pacientes adultos que no necesitan midazolam de rescate para obtener un nivel específico de sedación mediante la Evaluación del Observador de Alerta/Escala de Sedación (Tabla 5).
Tabla 5: Evaluación del Observador del Estado de Alerta/Sedación
|
Categorías de la Evaluación |
||||
|
Capacidad de respuesta |
Habla |
Expresión facial |
Ojos |
Puntaje compuesto |
|
Responde rápidamente al nombre en tono verbal normal |
Normal |
Normal |
Transparentes sin ptosis |
5 (alerta) |
|
Respuesta letárgica al nombre en tono verbal normal |
Ligeramente lenta o trabada |
Relajación leve |
Vidriados o con leve ptosis (menos de la mitad del ojo) |
4 |
|
Responde solamente después de escuchar el nombre en voz alta y/o reiterada |
Arrastra las palabras o predominantemente lenta |
Relajación marcada (distensión de mandíbula) |
Vidriados y con ptosis marcada (la mitad del ojo o más) |
3 |
|
Responde sólo después de un leve empujón o sacudida |
Se entienden pocas palabras |
- |
- |
2 |
|
No responde ante un leve empujón o sacudida |
- |
- |
- |
1 (sueño profundo) |
Se administró a los pacientes de manera aleatoria una infusión de carga de PRECEDEX® 1 μg/kg, 0.5 μg/kg, o placebo (solución salina normal) durante 10 minutos seguido por una infusión de mantenimiento a partir de 0.6 μg/kg/h. La infusión de mantenimiento del medicamento del estudio se pudo titular de 0.2 μg/kg/h a 1 μg/kg/h para obtener el puntaje de sedación objetivo (Escala de Evaluación del Observador del Estado de Alerta/Sedación ≤ 4). Se permitió a los pacientes recibir midazolam de rescate según fuera necesario para obtener y/o mantener una Escala de Evaluación del Observador del Estado de Alerta/Sedación ≤ 4. Después de obtener el nivel deseado de sedación, se aplicó un bloque anestésico a nivel local o regional. Las características demográficas fueron similares entre los grupos de PRECEDEX® y los grupos de comparación.
Los resultados de eficacia demostraron que PRECEDEX® fue más efectivo que el grupo comparador cuando se utilizó para sedación de pacientes no intubados que necesitaban cuidado con anestesia controlado durante procedimientos quirúrgicos y otros procedimientos (ver Tabla 6).
En el Estudio 2, se evaluaron las propiedades de sedación de PRECEDEX® mediante la comparación del porcentaje de pacientes adultos que necesitaban midazolam de rescate para obtener o mantener un nivel de sedación específico mediante el puntaje de la Escala de Sedación de Ramsay ≥ 2 (Tabla 2). Se administró a los pacientes de manera aleatoria una infusión de carga de PRECEDEX® 1 μg/kg, o placebo (solución salina normal) durante 10 minutos seguido por una infusión fija de mantenimiento de 0.7 μg/kg/h. Después de obtener el nivel de sedación deseado, se llevó a cabo la topicalización de las vías aéreas con formulaciones a base de lidocaína. Se permitió a los pacientes recibir midazolam de rescate según fuera necesario para obtener y/o mantener una Escala de Sedación de Ramsay ≥ 2. Las características demográficas fueron similares entre los grupos de PRECEDEX® y los grupos de comparación. Para conocer los resultados de eficacia, consulte la Tabla 6.
Tabla 6: Resultados Clave de Eficacia de Estudios de Sedación Consciente
|
Estudio |
Grupo de Tratamiento |
Cantidad de Pacientes Adultos Inscritosª |
% que No Necesitaron rescate con midazolam |
Intervalo de confianzab en la diferencia frente a placebo |
Dosis Total Media (DE) de midazolam de rescate necesaria |
Intervalos de Confianzab de la dosis promedio de rescate |
|
Estudio 1 |
PRECEDEX® 0.5 μg/kg |
134 |
40 |
37 (27,48) |
1.4 (1.7) |
-2.7 (-3.4,-2.0) |
|
PRECEDEX® 1 μg/kg |
129 |
54 |
51 (40,62) |
0.9 (1.5) |
-3.1 (-3.8, -2.5) |
|
|
Placebo |
63 |
3 |
_ |
4.1 (3.0) |
_ |
|
|
Estudio 2 |
PRECEDEX® 1 μg/kg |
55 |
53 |
39 (20,57) |
1.1 (1.5) |
-18 (-2.7, -0.9) |
|
Placebo |
50 |
14 |
_ |
2.9 (3.01) |
_ |
Notas:
ª En base a la población de ITT definida como todos aleatorizados y tratados.
b Aproximación normal al binomio con corrección de continuidad.
Poblaciones especiales y condiciones:
Género: No se observó diferencia en la farmacocinética del clorhidrato de dexmedetomidina debido al género.
Pacientes de edad avanzada: El perfil farmacocinético del clorhidrato de dexmedetomidina no fue alterado por la edad. No se observaron diferencias en la farmacocinética de clorhidrato de dexmedetomidina en pacientes jóvenes (de 18 a 40 años), de mediana edad (de 41 a 65 años) y de edad avanzada (> 65 años). Sin embargo, en los ensayos clínicos se observó una mayor incidencia de eventos adversos en pacientes de edad avanzada y se debe considerar reducir la dosis para infusiones de carga y mantenimiento en pacientes mayores de 65 años (ver sección Dosis y vía de administración).
Pacientes Pediátricos: La farmacodinamia de PRECEDEX® se determinó en 134 pacientes en cuatro ensayos clínicos y reflejan las condiciones de la enfermedad del paciente, la administración de otros agentes en la UCI y los efectos de dexmedetomidina. Los resultados de farmacocinética de 96 pacientes comprendidos entre 1 mes y < 17 años en tres ensayos clínicos demostró que la depuración de dexmedetomidina aumentó a mayor edad y la depuración ajustada por peso de PRECEDEX® disminuyó generalmente con el incremento de edad con valores de niños mayores acercándose a aquellos de los adultos. Los resultados de farmacocinética de 28 pacientes desde edad gestacional en la semana 28 hasta < 1 mes en un ensayo clínico, demostró que los valores de la depuración y la depuración ajustada por peso de PRECEDEX® fue similar a la observada con niños mayores de 6 a < 17 años. Los datos farmacocinéticos indican que la depuración ajustada por el peso es más rápida en el grupo de 1 a 24 meses y se reduce en el grupo de 2 a 17 años. No se recomienda administrar PRECEDEX® a niños.
No se ha evaluado la administración de PRECEDEX® para sedación consciente en pacientes pediátricos.
Insuficiencia hepática: En pacientes con grados variables de insuficiencia hepática (Clase A, B o C de Child-Pugh), los valores de depuración para PRECEDEX® fueron menores que en los sujetos sanos.
Los valores de depuración promedio en pacientes con insuficiencia hepática leve, moderada y severa fueron de 74%, 64% y 53% de los observados en los voluntarios sanos, respectivamente.
Los valores promedio de depuración del fármaco libre fueron de 59%, 51% y 32% de los observados en los voluntarios sanos, respectivamente. En ensayos clínicos, se observó una mayor incidencia de eventos adversos en estos pacientes y se debe considerar una reducción de dosis para las infusiones de carga y mantenimiento en pacientes con función hepática deteriorada (ver sección Dosis y vía de administración).
Insuficiencia renal: La farmacocinética del clorhidrato de dexmedetomidina (Cmáx, Tmáx, AUC, CL, T1/2 y Vss) no fue significativamente diferente en los pacientes con deterioro renal severo (CLCR: < 30 mL/min) comparada con la de los voluntarios sanos. Después de la infusión de PRECEDEX® durante > 24 horas, los parámetros de farmacocinética para dexmedetomidina fueron similares a los de los pacientes cuyos indicadores de laboratorio señalan insuficiencia leve, moderada, severa o nula.
Administración Concomitante de Opioides: En estudios realizados en la Unidad de Cuidados Intensivos < 24 horas, del 41% al 44% de los pacientes tratados con PRECEDEX® no recibieron sulfato de morfina para el dolor en comparación con un porcentaje del 15% al 19% de los pacientes tratados con placebo.
En los estudios realizados en la Unidad de Cuidados Intensivos donde se administró PRECEDEX® a los pacientes durante más de 24 horas, del 21% al 22% de los pacientes a quienes se les administró PRECEDEX® no recibieron fentanilo para el dolor de manera similar a los pacientes tratados con control activo (Agonistas del GABA o benzodiacepinas). En sedación consciente, el 39.6-56.6% de los pacientes tratados con PRECEDEX® no recibieron fentanilo para el dolor frente al 11.1% de los pacientes tratados con placebo.
Sedación de Duración Prolongada: En tres ensayos clínicos activos aleatorizados doble ciego efectuados en 1356 pacientes, se evaluó la infusión continua de PRECEDEX® en la sedación de la unidad de cuidados intensivos con dosis de mantenimiento comprendidas entre 0.2 y 1.4 μg/kg/h. Los pacientes provenían de unidades de cuidados intensivos traumáticos, quirúrgicos o médicos e inicialmente se intubaron y recibieron ventilación mecánica. La administración de PRECEDEX® durante un periodo mayor a 24 horas se debe evaluar en cada caso (ver sección Dosis y vía de administración).
Propiedades farmacodinámicas: La Dexmedetomidina es un potente y altamente selectivo agonista de los adrenorreceptores alfa2 con una gran cantidad de propiedades farmacológicas. Brinda sedación y analgesia. Se observó selectividad de alfa2 en animales después de la infusión intravenosa lenta de dosis bajas y medias (de 10 a 300 μg/kg). Se observó actividad de alfa1 y alfa2 después de la infusión intravenosa lenta de dosis elevadas (≥ 1000 μg/kg) o con administración intravenosa rápida.
En un estudio en voluntarios sanos (N = 10), la frecuencia respiratoria y la saturación de oxígeno permanecieron dentro de límites normales y no hubo evidencia de depresión respiratoria cuando se administró PRECEDEX® en infusión IV a dosis dentro del rango recomendado (0.2-0.7 μg/kg/hora).
Farmacodinamia Primaria: La administración de dexmedetomidina por vía subcutánea (SC) a ratones mediante las pruebas de Rotarod y tracción indicó que se trataba de un relajante muscular pobre y que afectaba la coordinación motora solamente en las dosis claramente sedantes de 0.01 y 0.1 mg/kg.
Farmacodinamia Secundaria: La administración de dexmedetomidina por vía subcutánea en dosis de hasta 0.3 mg/kg en ratas alimentadas demostró un importante aumento de los niveles de glucosa en sangre dependiente de la dosis, con correlación negativa con los niveles de insulina inmunorreactiva en plasma. La secreción de insulina se inhibió casi totalmente a partir de la dosis de 0.1 mg/kg. Dexmedetomidina no mostró ningún efecto sobre el nivel de los ácidos grasos libres.
La administración de dexmedetomidina por vía intravenosa está exenta de una clara actividad sobre el SNC de hasta 0.001 mg/kg en ratones y ratas; en dosis más elevadas (≥ 0.003 mg/kg), dexmedetomidina fue inductora de efectos depresivos claros del SNC.
CONTRAINDICACIONES:
Dexmedetomidina está contraindicada en pacientes con hipersensibilidad conocida a la dexmedetomidina o a cualquier ingrediente en la formulación o componente del envase.
RESTRICCIONES DE USO DURANTE EL EMBARAZO Y LA LACTANCIA:
Embarazo: No existen estudios adecuados y bien controlados en mujeres embarazadas. Se ha demostrado, en estudios publicados tanto de animales como de humanos, que la dexmedetomidina atraviesa la barrera placentaria.
La limitada información disponible sobre la administración de PRECEDEX® durante el embarazo no es suficiente para informar un riesgo asociado con el medicamento de presentar defectos de nacimiento o un aborto espontáneo. PRECEDEX® debe ser utilizado durante el embarazo sólo si los beneficios potenciales justifican el riesgo potencial para el feto.
Se ha informado que la exposición prenatal a la dexmedetomidina puede estar asociada con cierto grado de deterioro funcional en el momento del nacimiento en algunos naonatos.
Trabajo de parto y parto: Se asoció la administración perioperatoria de dexmedetomidina en mujeres embarazadas a las cuales se les administró anestesia general para una cesárea electiva con un mayor tiempo de recuperación clínica y de extubación, en comparación con otros agentes anestésicos.
Por lo tanto, PRECEDEX® no se recomienda durante el trabajo de parto, parto y cesáreas.
Lactancia: La dexmedetomidina se excreta en la leche humana con niveles detectables de dexmedetomidina que caen por debajo del límite de detección después de 24 horas. Se desconocen los efectos sobre la producción de leche y el riesgo para los niños amamantados. Por lo tanto, los beneficios de la lactancia materna y el riesgo potencial para el lactante deben considerarse junto con la necesidad clínica de la madre de tomar dexmedetomidina.
REACCIONES SECUNDARIAS Y ADVERSAS:
Descripción: La administración de dexmedetomidina se ha asociado con las siguientes reacciones adversas serias:
• Hipotensión, bradicardia y paro sinusal (consulte Precauciones generales).
• Hipertensión transitoria (consulte Precauciones generales).
Las reacciones adversas más comunes derivadas del tratamiento que se producen en más del 2% de los pacientes adultos en los estudios de la Unidad de Cuidados Intensivos y sedación consciente incluyen hipotensión, bradicardia y boca seca.
Reacciones Adversas del Medicamento en Ensayos Clínicos: Dado que los ensayos clínicos se realizan en condiciones muy específicas, las tasas de reacción adversa observadas en los ensayos clínicos podrían no reflejar las tasas observadas en la práctica y no se deben comparar con las tasas en ensayos clínicos de otro medicamento. La información de reacciones adversas del medicamento resulta útil para identificar los eventos adversos relacionados con el medicamento y las tasas aproximadas.
Sedación en la Unidad de Cuidados Intensivos: La información de los eventos adversos deriva de ensayos de infusión continua de dexmedetomidina controlada por placebo para sedación en un ambiente de unidad de cuidados intensivos quirúrgicos en el cual se administró dexmedetomidina a 387 pacientes adultos. En estos estudios, la dosis total media fue de 7.06 μg/kg (DE = 2.86), la dosis media por hora fue 0.51 μg/kg/h (DE = 0.39) y la duración media de la infusión fue de 15.6 horas (rango: de 0.17 a 29.08). Se administró midazolam o propofol como medicamento de rescate de pacientes adultos a quienes se administraba dexmedetomidina o placebo. La edad de la población del estudio estaba comprendida entre 19 y 83 años, 43% ≥ 65 años, 73% eran hombres y 97% eran caucásicos. En general, los eventos adversos emergentes del tratamiento observados con mayor frecuencia incluyeron hipotensión, hipertensión, náusea, bradicardia, fiebre, vómito, hipoxia, taquicardia y anemia (consulte la Tabla 7 a continuación).
Tabla 7: Eventos Adversos Emergentes del Tratamiento que Ocurren en > 1% de Todos los Pacientes Adultos Tratados con Dexmedetomidina en Estudios de Sedación de la Unidad de Cuidados Intensivos a Corto Plazo con Infusión Continua, Aleatorizada, Controlada con Placebo
|
Evento Adverso |
Dexmedetomidina Aleatorizada* |
Placebo con Rescate de Midazolam |
Placebo con rescate de Propofol |
|
(N = 387) |
(N = 181) |
(N = 198) |
|
|
Hipotensión |
28% |
15% |
10% |
|
Hipertensión |
16% |
13% |
23% |
|
Náusea |
11% |
9% |
10% |
|
Bradicardia |
7% |
3% |
2% |
|
Fiebre |
5% |
6% |
4% |
|
Vómito |
4% |
6% |
6% |
|
Fibrilación Auricular |
4% |
4% |
3% |
|
Hipoxia |
4% |
5% |
3% |
|
Taquicardia |
3% |
7% |
3% |
|
Hemorragia |
3% |
6% |
4% |
|
Anemia |
3% |
4% |
1% |
|
Boca seca |
3% |
2% |
< 1% |
|
Escalofríos intensos |
2% |
3% |
4% |
|
Agitación |
2% |
3% |
3% |
|
Hiperpirexia |
2% |
3% |
2% |
|
Dolor |
2% |
3% |
1% |
|
Hiperglucemia |
2% |
3% |
1% |
|
Acidosis |
2% |
< 1% |
3% |
|
Derrame pleural |
2% |
< 1% |
2% |
|
Oliguria |
2% |
1% |
< 1% |
|
Sed |
2% |
< 1% |
< 1% |
*Datos combinados de estudios efectuados a pacientes postquirúrgicos que se recuperan en un ambiente de UCI.
Pacientes pediátricos: No se recomienda la administración de dexmedetomidina a niños. Se realizaron tres estudios preliminares, dos en 42 neonatos entre 28 y 44 semanas de gestación y uno en 175 niños entre 1 mes y < 17 años, todos en ambiente de cuidados intensivos durante 24 horas como máximo. El perfil de seguridad en pacientes pediátricos fue en general coherente con las afecciones de la enfermedad subyacente, con los demás medicamentos administrados en este grupo de pacientes y fueron similares a los observados en adultos. Los eventos adversos más frecuentes emergentes del tratamiento en neonatos entre 28 y 44 semanas de gestación fueron enojo (6/42, 14.3%) e hipocalemia (3/42, 7.1%). En el caso de los niños de entre 1 mes y < 17 años, los eventos adversos más frecuentes emergentes del tratamiento fueron hipocalemia (14/175, 8.0%), pirexia (12/175, 6.9%), hipotensión (11/175, 6.3%) y agitación (9/175, 5.1%). Entre estos eventos informados en pacientes pediátricos, los eventos de enojo en neonatos e hipocalemia en niños mayores se producen con mayor frecuencia en pacientes pediátricos que en adultos. Se observó un aumento de la frecuencia de eventos adversos de bradicardia, hipotensión y depresión respiratoria en un estudio abierto de sedación en la UCI realizado en pacientes japoneses.
Sedación de mayor duración en Unidad de Cuidados Intensivos: La información de eventos adversos deriva de los estudios en los que administra dexmedetomidina o control con principio activo administrado como infusión continua para el mantenimiento de la sedación en Unidades de Cuidados Intensivos en tres estudios que incluyeron a pacientes adultos derivados de unidades de cuidados intensivos médicos, quirúrgicos y de traumatismos. La dosis media total de dexmedetomidina fue 53.6 μg/kg con una tasa de infusión media por hora de 0.76 μg/kg/h (desviación estándar = 0.36 μg/kg/h). La duración media de la infusión de dexmedetomidina fue 65.5 horas (desviación estándar = 59.70 horas). A la mayoría de los pacientes (68.6%, 506/737) se les administró dexmedetomidina durante 72 horas o menos, y a 26.7% (197/737) durante 24 horas o menos. La población de dexmedetomidina estaba comprendida entre 18 y 97 años, 49.5% ≥ 65 años, 59% eran hombres y 91.3% eran caucásicos.
Los eventos adversos emergentes del tratamiento se proporcionan en la tabla 8 a continuación y reflejan las tasas de incidencia de los grupos de dexmedetomidina y control activo. Los eventos adversos más frecuentes emergentes de la administración de dexmedetomidina fueron hipotensión y bradicardia, lo que es coherente con los efectos fisiológicos agonistas alfa-2-adrenérgicos (consulte Precauciones generales).
Tabla 8: Eventos Adversos Emergentes del Tratamiento que se Producen en > 2% de Pacientes a quienes se administra dexmedetomidina en Estudios de Sedación a Largo Plazo en la Unidad de Cuidados lntensivos1
|
Término Preferido |
Control Activo 1 N = 247 |
Control Activo 2 N = 372 |
PRECEDEX® N = 737 |
|
Hipertensión |
15% |
33% |
32% |
|
Hipertensión que requiere intervención |
12% |
20% |
17% |
|
Hipotensión |
11% |
27% |
31% |
|
Hipotensión que requiere intervención |
11% |
14% |
17% |
|
Taquicardia |
11% |
32% |
26% |
|
Taquicardia que requiere intervención |
6% |
6% |
7% |
|
Bradicardia |
10% |
13% |
25% |
|
Bradicardia que requiere intervención |
5% |
1% |
6% |
|
Agitación |
11% |
13% |
10% |
|
Fibrilación auricular |
12% |
10% |
8% |
|
Ansiedad |
8% |
3% |
7% |
|
Hipocaliemia |
2% |
7% |
7% |
|
Náusea |
4% |
2% |
6% |
|
Pirexia |
2% |
6% |
5% |
|
Diarrea |
5% |
3% |
4% |
|
Estreñimiento |
1% |
5% |
4% |
|
Anemia |
2% |
5% |
4% |
|
Hipoglucemia |
1% |
3% |
4% |
|
Delirio |
7% |
6% |
4% |
|
Insomnio |
1% |
2% |
4% |
|
Neumonía |
2% |
4% |
4% |
|
Vómito |
2% |
3% |
4% |
|
Hiperglucemia |
0% |
2% |
4% |
|
Derrame pleural |
11% |
3% |
3% |
|
Insuficiencia respiratoria |
5% |
3% |
3% |
|
Síndrome de abstinencia |
3% |
2% |
3% |
|
Taquicardia supraventricular |
4% |
2% |
3% |
|
Síndrome de dificultad respiratoria aguda |
3% |
1% |
2% |
|
Sepsis |
1% |
2% |
2% |
|
Complicación por intubación endotraqueal |
3% |
2% |
2% |
1 Se podría administrar a los pacientes analgésicos o sedantes de manera concomitante durante el tratamiento si fuera clínicamente necesario.
Sedación consciente: La información relacionada con los eventos adversos deriva de dos ensayos de sedación consciente en los cuales se administró dexmedetomidina a 318 pacientes adultos. Se administró midazolam como medicamento de rescate para los pacientes a quienes se administraba dexmedetomidina o placebo. La dosis media total por hora fue de 1.6 μg/kg (rango: de 0.5 a 6.7), la dosis media por hora fue 1.3 μg/kg/h (rango: de 0.3 a 6.1) y la duración media de la infusión fue de 1.5 horas (rango: de 0.1 a 6.2). La población estaba comprendida entre 18 y 93 años, el 30% ≥ 65 años, 52% hombres y 61% caucásicos.
Los eventos adversos emergentes del tratamiento que se producen con una incidencia de > 2% se proporcionan en la Tabla 9. Los eventos adversos más frecuentes fueron hipotensión, bradicardia y boca seca. Los criterios especificados previamente para los signos vitales que se informan como reacciones adversas están incluidos al pie de la tabla. La disminución de la frecuencia respiratoria y la hipoxia fue similar entre PRECEDEX® y los grupos de comparación en ambos estudios.
Tabla 9· Eventos Adversos con Incidencia > 2% - Población de Adultos bajo Sedación Consciente
|
Sistema Corporal/Evento Adverso |
Dexmedetomidina N = 318 |
Placebo N = 113 |
|
Trastornos vasculares |
||
|
Hipotensión1 Hipertensión2 |
173 (54%) 41 (13%) |
34 (30%) 27 (24%) |
|
Trastornos, respiratorios, torácicos y del mediastino |
||
|
Depresión respiratoria5 Hipoxia6 Bradipnea |
117 (37%) 7 (2%) 5 2% |
36 (32%) 3 (3%) 5 (4%) |
|
Trastornos cardíacos |
||
|
Bradicardia3 Taquicardia4 |
45 (14%) 17 (5%) |
4 (4%) 19 (17%) |
|
Trastornos gastrointestinales |
||
|
Náusea |
10 (3%) |
2 (2%) |
|
Boca seca |
8 (3%) |
1 (1%) |
1 La hipotensión se define en términos absolutos y relativos como presión arterial sistólica de < 80 mmHg o ≤ 30% menor que el valor al momento de la infusión del medicamento antes del estudio o presión arterial diastólica de < 50 mmHg.
2 La hipertensión se define en términos absolutos y relativos como presión arterial sistólica de > 180 mmHg o ≥ 30% mayor que el valor al momento de la infusión del medicamento antes del estudio o presión arterial diastólica de > 100 mmHg.
3 Bradicardia se define en términos absolutos y relativos como < 40 latidos por minuto o ≤ 30% menor que el valor al momento de la infusión del medicamento antes del estudio.
4 Taquicardia se define en términos absolutos y relativos como > 120 latidos por minuto o ≥ 30% mayor que el valor al momento de la infusión del medicamento antes del estudio.
5 Depresión respiratoria se define en términos absolutos y relativos como tasa respiratoria (TR) < 8 latidos por minuto o reducción del > 25% del valor basal.
6 Hipoxia se define en términos absolutos y relativos como SpO2 < 90% o reducción del 10% del valor basal.
Reacciones Adversas al Medicamento después de la Comercialización: Se han identificado las siguientes reacciones adversas durante la administración después de la aprobación de PRECEDEX®. Dado que estas reacciones las ha informado la población de manera voluntaria y con un tamaño incierto, no siempre es posible calcular la frecuencia de manera confiable ni establecer una relación causal con la exposición al medicamento.
La hipotensión y bradicardia fueron las reacciones adversas más comunes asociadas con la administración de PRECEDEX® durante la administración posterior a la aprobación del medicamento.
Tabla 10: Eventos Adversos Presentados después de la Aprobación: Administración de PRECEDEX®
|
Sistema Corporal |
Término Preferido |
|---|---|
|
Cuerpo en General |
Fiebre, hiperpirexia, hipovolemia, anestesia leve, dolor, escalofríos intensos |
|
Trastornos Cardiovasculares, General |
Variación en la presión arterial, trastornos cardiacos, hipertensión, hipotensión, infarto de miocardio |
|
Trastornos del Sistema Nervioso Central y Periférico |
Mareos, dolor de cabeza, neuralgia, neuritis, trastorno del habla, convulsiones |
|
Trastornos del Sistema Gastrointestinal |
Dolor abdominal, diarrea, vómito, náusea |
|
Trastorno del Ritmo Cardiaco y la Frecuencia Cardiaca |
Arritmia, arritmia ventricular, bradicardia, hipoxia, bloqueo atrioventricular, paro cardiaco, extrasístoles, fibrilación auricular, bloqueo cardiaco, inversión de la onda t, taquicardia, taquicardia supraventricular, taquicardia ventricular |
|
Trastornos del Sistema Hepático y Biliar |
Aumento de gamma-glutamil transpeptidasa, función hepática anormal, hiperbilirrubinemia, aumento de alanina transaminasa, aumento de aspartato aminotransferasa |
|
Trastornos Metabólicos y Nutricionales |
Acidosis, acidosis respiratoria, hipercalemia, aumento de fosfatasa alcalina, sed, hipoglucemia, hipernatremia |
|
Trastornos Psiquiátricos |
Agitación, confusión, delirio, alucinaciones, ilusión |
|
Trastornos de Glóbulos Rojos |
Anemia |
|
Trastornos Renales |
Aumento del nitrógeno ureico en sangre, oliguria, poliuria (Consulte además Precauciones generales, Renal) |
|
Trastornos del Sistema Respiratorio |
Apnea, broncoespasmo, disnea, hipercapnia, Hipoventilación, hipoxia, congestión pulmonar |
|
Trastornos de la Piel y Anexos |
Aumento de sudor |
|
Trastornos Vasculares |
Hemorragia |
|
Trastornos de la Visión |
Fotopsia, visión anormal |
PRECAUCIONES EN RELACIÓN CON EFECTOS DE CARCINOGÉNESIS, MUTAGÉNESIS, TERATOGÉNESIS Y SOBRE LA FERTILIDAD:
Carcinogenicidad: No se han llevado a cabo estudios de carcinogenicidad con dexmedetomidina.
Genotoxicidad: La dexmedetomidina no fue mutagénica, según los ensayos de mutación reversa bacteriana de Ames (E. coli y Salmonella) y el ensayo de mutación en células de mamífero (linfoma de ratón L5178/tk+/-), ensayos citogénicos con linfocitos humanos in vitro y ensayos con micronúcleos en ratones in vivo.
No se registró evidencia de clastogenicidad. No se observaron aberraciones cromosómicas estructurales o numéricas en presencia y ausencia de activación metabólica.
En ratas la toxicidad fetal se observó en el aumento de pérdida post-implantación y reducción de crías vivas a dosis SC de 200 μg/kg.
Toxicidad Aguda: La dosis no mortal más alta mediante inyección intravenosa fue 1,000 μg/kg en ratones, ratas y perros de ambos sexos.
En un estudio de neurotoxicidad en ratas, en las que se inyectó PRECEDEX® subcutáneo (3 μg/Kg/h, 10 μg/Kg o 30 μg/Kg) a crías de 7 días de nacidas, no se produjo degeneración significativa en el núcleo límbico del tálamo y de la región cortical comparado con ketamina (20 mg/kg), lo que generó muerte celular neuronal y degeneración importante. Esto se determinó por medio de tinción histológica (plata, Fluoro-Jade B y Caspasa-3) para detectar neuroapoptosis y neurodegeneración en los cerebros de crías de rata postnatales.
Toxicología a Largo Plazo: Se realizó un estudio de infusión por IV durante dos semanas a perros adultos para investigar el posible efecto de dexmedetomidina en parámetros toxicológicos, patológicos y secreción hormonal. Las dosis de dexmedetomidina de 50 o 100 μg/kg/día se toleraron bien y los efectos relacionados con el tratamiento (sedación, hipotermia (↓ de 3 ºC a 4 ºC)) se revirtieron al final del periodo de recuperación. La administración de dexmedetomidina aumentó la secreción de cortisol, redujo la secreción de LH en machos, redujo la secreción de TSH y a un nivel de dosis de 100 μg/kg/día redujo la secreción de cortisol estimulada por ACTH.
Las ratas a quienes se administró dexmedetomidina por vía IV durante cuatro semanas en dosis de hasta 160 μg/kg/día mostraron episodios de sedación y piloerección en todas las dosis, mientras que sólo se observó exoftalmia en la dosis más elevada. No se produjeron muertes. Con base en las leves reducciones del timo y el peso corporal relacionadas con el medicamento a 160 μg/kg/día, la dosis sin efecto tóxico (NTED, por sus siglas en inglés) de dexmedetomidina se determinó en 40 μg/kg/día.
Toxicología Reproductiva y del Desarrollo: Se realizaron estudios de toxicidad de desarrollo y reproducción con dexmedetomidina en ratas y conejos.
En un estudio de fertilidad (Segmento I) efectuado en ratas con dosis de hasta 54 μg/kg/día de administración subcutánea se demostró que la dosis sin efecto adverso observado (NOAEL, por sus siglas en inglés) para F0 parar machos y hembras fue de 54 μg/kg/día para afectar los índices de fertilidad y 6 μg/kg/día para toxicidad sistémica. El NOAEL para el desarrollo de F1 se consideró en 6 μg/kg/día.
En un estudio de neurotoxicidad prenatal en monos, la infusión de PRECEDEX® a monas embarazadas a dosis de hasta 30 μg/Kg/h (10 veces mayores que la dosis equivalente en humanos) durante 12 horas no indujo neuroapoptosis en los cerebros de los fetos de mono comparado con los controles. En el mismo estudio, infusión de ketamina a dosis de 20-50 mg/Kg/h por 12 horas a sus madres dio como resultado una neuroapoptosis en los cerebros de los fetos de mono. Esto se determinó por tinción inmunohistoquímica para Caspasa 3 activada y TUNEL en los cerebros de los fetos de mono.
Efectos Teratogénicos: No se observaron efectos teratogénicos después de la administración de dexmedetomidina a dosis subcutáneas hasta 200 μg/kg en ratas de 5 a 16 días de gestación y dosis intravenosas hasta 96 μg/kg en conejos de 6 a 18 días de gestación. La dosis en ratas es aproximadamente 2 veces mayor a la dosis intravenosa recomendada en humanos (en una base de mcg/m2). La exposición en conejos es aproximadamente equivalente al máximo recomendado en humanos por vía intravenosa dosis basada en valores plasmáticos obtenidos por ABC (Área bajo la curva). Sin embargo, se observó toxicidad fetal, como se evidenció por el aumento de las pérdidas postimplantación y la disminución de los cachorros vivos, en ratas a dosis subcutánea de 200 μg/kg.
La dosis sin efecto fue 20 μg/kg (menor que la dosis máxima recomendada de administración por vía intravenosa a seres humanos por μg/m2). En otro estudio de reproducción donde se administró dexmedetomidina por vía subcutánea a ratas embarazadas y en el día de gestación 16 hasta el momento de amamantar, se observó menor peso en cachorros a 8 y 32 μg/kg así como toxicidad fetal y embrionaria de las crías de segunda generación a una dosis de 32 μg/kg (menor que la dosis máxima recomendada de administración por vía intravenosa a seres humanos por μg/m2). No se observaron estos efectos en una dosis de 2 μg/kg (menor que la dosis máxima recomendada de administración por vía intravenosa por μg/m2).
La dexmedetomidina radiomarcada administrada subcutáneamente en ratas preñadas demostró atravesar la barrera placentaria.
En conejos, se investigó la influencia de dexmedetomidina sobre la teratogenicidad (Segmento II) después de la administración IV en dosis hasta 96 μg/kg/día. El NOAEL fue 96 μg/kg/día para toxicidad materna 96 μg/kg/día para desarrollo de F1. No era posible administrar una dosis más elevada. No se observó teratogenicidad en ningún nivel de dosis sometido a prueba.
Se examinó el desarrollo prenatal y postnatal (Estudio del Segmento III) en ratas con dosis de hasta 32 μg/kg/día administrado por vía subcutánea. EL NOAEL fue 8 μg/kg/día para toxicidad materna y 2 μg/kg/día para desarrollo de F1.
Estudios de Tolerancia Local: Se demostró que la solución de dexmedetomidina era levemente irritante en ratas cuando se inyectó por vía intramuscular.
INTERACCIONES MEDICAMENTOSAS Y DE OTRO GÉNERO:
Anestésicos/sedantes/hipnóticos/opiáceos: Es probable que la administración de clorhidrato de dexmedetomidina junto con anestésicos, sedantes, hipnóticos u opiáceos produzca un aumento de sus efectos.
Estudios específicos han confirmado estos efectos con sevoflurano, isoflurano, propofol, alfentanilo y midazolam. No se observaron interacciones farmacocinéticas entre la dexmedetomidina y el isoflurano propofol, alfentanilo y midazolam. Sin embargo, debido a los efectos farmacodinámicos, cuando se coadministren con clorhidrato de dexmedetomidina podrá ser necesaria una reducción en la dosis con estos agentes.
Citocromo P-450: Estudios in vitro efectuados en microsomas de hígado humano indican que es improbable que se produzcan interacciones farmacológicas mediadas por el citocromo P450 clínicamente significativas.
Medicamentos con actividad cardiovascular. Es conocido que PRECEDEX® se asocia con hipotensión y bradicardia, en especial durante la administración inicial. Sin embargo, también podría estar asociado con hipertensión transitoria o paradójica que se puede producir durante la administración inicial y el mantenimiento. Se deben revisar los medicamentos concomitantes que actúan sobre el sistema cardiovascular, además de la reducción de la dosis de dexmedetomidina y/o el uso de un vasodilatador.
Bloqueadores neuromusculares: En un estudio de 10 voluntarios sanos, la administración de PRECEDEX® durante 45 minutos a una concentración plasmática de 1 ng/ml no provocó aumentos clínicamente significativos en la magnitud del bloqueo neuromuscular asociado con la administración de rocuronio.
ALTERACIONES EN LOS RESULTADOS DE PRUEBAS DE LABORATORIO:
A la fecha se desconocen.
PRECAUCIONES GENERALES:
La administración de clorhidrato de dexmedetomidina solamente debe realizarla personas idóneas en el manejo de pacientes en el ámbito de cuidados intensivos o la sala de operaciones. Debido a los efectos farmacológicos conocidos de clorhidrato de dexmedetomidina, se debe monitorear, continuamente a los pacientes mientras se les administra clorhidrato de dexmedetomidina.
Riesgo de mortalidad: En un ensayo controlado pragmático publicado (SPICE III), 3904 pacientes adultos ventilados en estado crítico de la unidad de cuidados intensivos (UCI) fueron aleatorizados a dexmedetomidina como sedante primario o al cuidado habitual. No hubo diferencia general en la mortalidad a los 90 días entre el grupo de dexmedetomidina y el grupo de cuidado habitual (mortalidad del 29.1% en ambos grupos), pero se observó una heterogeneidad del efecto de la edad sobre la mortalidad. En un análisis exploratorio de subgrupos, la dexmedetomidina se asoció con una mayor mortalidad en comparación con el cuidado habitual en pacientes menores de la mediana de edad de 63.7 años (diferencia de riesgo 4.4; intervalo de confianza del 95%: 0.8 a 7.9).
En un análisis subsecuente publicado del estudio SPICE III, la dexmedetomidina se asoció con una mayor mortalidad en pacientes de 65 años y menores (relación de probabilidades 1.26; intervalo de confianza del 95%: 1.02 a 1.56) en comparación con el cuidado habitual. Aunque se desconoce el mecanismo, la heterogeneidad del efecto de la edad sobre la mortalidad fue más prominente en pacientes ingresados por razones distintas al cuidado post-operatorio e incrementó con el aumento de la gravedad de la enfermedad según las puntuaciones de la evaluación de la salud crónica y fisiología aguda (APACHE) II (sin el componente de edad).
Se desconoce la importancia de estos hallazgos, pero deben sopesarse frente al beneficio clínico esperado de la dexmedetomidina en comparación con sedantes alternativos en pacientes más jóvenes.
Cardiovascular:
Hipotensión, Bradicardia y Paro sinusal: Se han reportado episodios clínicamente significativos de bradicardia y de paro sinusal asociados con PRECEDEX® en voluntarios adultos jóvenes sanos con elevado tono vagal o con distintas vías de administración, incluyendo la administración en bolo o IV rápida.
Ha habido reportes de hipotensión y bradicardia que se han asociado con la infusión de PRECEDEX®. Con base en la experiencia clínica con dexmedetomidina, ante la necesidad de intervención clínica, el tratamiento podrá incluir la reducción o suspensión de la infusión de PRECEDEX®, el aumento de la velocidad de administración de fluidos intravenosos, la elevación de las extremidades inferiores y el empleo de agentes presores. Dado que PRECEDEX® tiene el potencial de aumentar la bradicardia inducida por la estimulación del nervio vago, los médicos deben estar preparados para intervenir. Se debe considerar la administración intravenosa de los agentes anticolinérgicos (p. ej., glicopirrolato, atropina) para modificar el tono vagal. En ensayos clínicos, se observó eficacia de atropina o glicopirrolato en el tratamiento de bradicardia inducida por PRECEDEX®. Sin embargo, en algunos pacientes con disfunción cardiovascular importate, se necesitaron medidas de resucitación más avanzadas.
PRECEDEX® se deberá administrar con precaución en pacientes con trastornos bradicárdicos severos existentes (bloqueo cardiaco avanzado), o en pacientes con disfunción ventricular severa. La administración de dexmedetomidina puede reducir la tensión arterial y/o la frecuencia cardiaca. Debido a que la dexmedetomidina reduce la actividad simpática, la hipotensión y/o bradicardia, podrán volverse muy pronunciados en pacientes con hipovolemia, diabetes mellitus, hipertensión crónica y en pacientes de edad avanzada.
Además, en aquellas situaciones en las que se administren otros vasodilatadores o agentes cronotrópicos negativos, la coadministración de dexmedetomidina podría tener efecto farmacodinámicos aditivos, debiendo administrarse con precaución y titularse cuidadosamente.
Hipertensión Transitoria: Se ha observado hipertensión transitoria principalmente durante la dosis de carga y el periodo de mantenimiento, asociada con los efectos vasoconstrictores periféricos de la dexmedetomidina en algunos pacientes. La bibliografía generalmente hace referencia a la hipertensión transitoria como hipertensión paradójica. Podría considerarse la reducción de la velocidad de esta infusión. Podría ser necesario realizar un tratamiento con un vasodilatador. Se debe analizar la administración de otros medicamentos concomitantes con efectos sobre el sistema cardiovascular para descartar posibles interacciones medicamentosas.
Dependencia/Tolerancia: PRECEDEX® no es una sustancia controlada según la Ley de Medicamentos y Sustancias Controladas, pero solamente deben administrarla profesionales de la salud. No se ha estudiado la posible dependencia de PRECEDEX® en seres humanos. PRECEDEX® exhibe acciones farmacológicas similares a las de la clonidina y es posible que dexmedetomidina genere un síndrome de abstinencia similar a clonidina al momento de la discontinuación.
Sistema Endocrinológico y Metabolismo: La evidencia disponible no es adecuada para confirmar si la dexmedetomidina está asociada con supresión adrenocortical importante. Se debe evaluar y manejar la idoneidad de la función adrenocortical de manera individual.
Hipertermia: PRECEDEX® puede inducir hipertermia que puede ser resistente a los métodos de enfriamiento tradicionales.
PRECEDEX® debe suspenderse en caso de fiebre sostenida inexplicable y la hipertermia debe manejarse con medidas médicas convencionales. No se sabe si la dexmedetomidina es segura de usar en individuos sensibles a la hipertermia maligna, por lo tanto, no se recomienda.
Sistema Hepático/Biliar/Pancreático: Dado que la depuración de PRECEDEX® se reduce con la severidad de la insuficiencia hepática, se debe considerar reducir la dosis en pacientes con deterioro de la función hepática (ver sección Dosis y vía de administración).
Renal: Los productos de glucuronidación y oxidación de dexmedetomidina se eliminan por vía renal. Se recomienda tener precaución general en pacientes con insuficiencia renal grave, en especial, en pacientes con comorbilidades.
Se han informado casos de poliuria, con o sin hipernatremia, en pacientes a quienes se les administra una infusión de PRECEDEX®. En ensayos clínicos, la tasa de hipernatremia fue de aproximadamente 1% en adultos así como en niños. Se debe considerar reducir o discontinuar la dosis en pacientes tratados con PRECEDEX® que desarrollan poliuria.
Consideraciones Peri-Operatorias:
Despertar:
• Se ha demostrado que algunos pacientes a quienes se les administra PRECEDEX® están despiertos y alertas cuando reciben estimulación. Esto no debe ser considerado por sí solo como evidencia de falta de eficacia en ausencia de otros síntomas y signos clínicos.
Interrupción del medicamento:
Unidad de Cuidados Intensivos:
• PRECEDEX® solamente se debe administrar para sedación de pacientes adultos con intubación inicial y ventilación mecánica que se están recuperando en una unidad de cuidados postoperatorios o en un ambiente de cuidados intensivos. Durante la administración de PRECEDEX® en un ambiente de cuidados intensivos, se debe controlar continuamente a los pacientes, en particular, sus indicadores de seguridad cardiovascular.
• Cuando se administró PRECEDEX® a pacientes adultos durante más de 24 horas, independientemente de la dosis, los eventos adversos más comunes relacionados con la interrupción de PRECEDEX® después de 48 horas fueron ansiedad (6%), agitación (5%), náusea (4%), síndrome de abstinencia (4%) y vómito (3%). Podría ser necesario aplicar un manejo sintomático de estos eventos adversos.
• Se podría producir taquicardia e hipertensión asociados con catecolamina elevada, junto con los eventos enumerados anteriormente o después de ellos. En el 8% de los pacientes, se observó taquicardia donde fue necesario tratar al paciente en el plazo de las 48 horas de la interrupción del tratamiento con PRECEDEX®, y en el 4% de los pacientes se observó hipertensión y fue necesario tratar al paciente en el plazo de las 48 horas después de la interrupción del tratamiento con PRECEDEX®. Si se produce taquicardia y/o hipertensión después de la interrupción del tratamiento con PRECEDEX®, se debe administrar tratamiento de apoyo.
Sedación Consciente: No se observaron síntomas de abstinencia después de la interrupción del tratamiento a corto plazo con PRECEDEX® (< 6 horas) en pacientes adultos.
Poblaciones especiales:
Pacientes Pediátricos: PRECEDEX® no se recomienda para administración en niños (ver sección Farmacocinética y Farmacodinamia).
Pacientes Geriátricos: El perfil de farmacocinética de PRECEDEX® no se vio alterado por la edad. No se observaron diferencias en la farmacocinética de PRECEDEX® en pacientes jóvenes (de 18 a 40 años), de mediana edad (de 41 a 65 años), y de edad avanzada (> 65 años). Debido a que los pacientes de edad avanzada tienen mayor probabilidad de tener una función renal disminuida, se debe tener cuidado al seleccionar la dosis para estos pacientes y resultaría útil realizar un control de la función renal.
Sedación en Unidad de Cuidados Intensivos: En los estudios clínicos, 1094 pacientes eran mayores de 65 años y mayores. Un total de 372 pacientes tenían 75 años y mayores. En el caso de los pacientes mayores de 65 años, se observó una mayor incidencia de bradicardia e hipotensión después de la administración de PRECEDEX®. Por lo tanto, se debe considerar reducir la dosis en pacientes mayores de 65 años (ver sección Dosis y vía de administración).
Sedación Consciente: En los estudios clínicos, un total de 131 pacientes tenían 65 años y mayores. Un total de 47 pacientes tenían 75 años y mayores. Se observó hipotensión con mayor incidencia en pacientes tratados con PRECEDEX® que tenían 65 años o mayores (72%) y que tenían 75 años o mayores (74%) en comparación con los pacientes de < 65 años (47%). Los criterios especificados previamente para los signos vitales se informan como reacciones adversas (ver sección Reacciones secundarias y adversas). Se recomienda reducir la dosis de carga de 0.5 μg/kg durante 10 minutos y reducir la infusión de mantenimiento para aquellos pacientes mayores de 65 años (ver sección Dosis y vía de administración).
DOSIS Y VÍA DE ADMINISTRACIÓN:
Consideraciones de dosificación:
• PRECEDEX® debe usarse sólo en instalaciones que cuenten con el personal adecuado y estén equipadas para anestesia, reanimación y monitoreo cardiovascular.
• PRECEDEX® está indicado para sedación intravenosa a corto plazo. Por lo general PRECEDEX® no debe usarse durante más de 24 horas. Su uso continuado más allá de las 24 horas debe determinarse en base a una evaluación cuidadosa de las condiciones del paciente.
• PRECEDEX® debe administrarse utilizando un dispositivo de infusión controlada con la precisión adecuada.
• Se debe monitorear la respiración en pacientes no intubados debido al riesgo de depresión respiratoria y, en algunos casos, apnea.
• La posología se debe individualizar y titular para obtener el efecto clínico deseado.
Información de asesoramiento para pacientes:
• Durante la administración de PRECEDEX® se recomienda monitoreo del ritmo cardiaco, de la tensión arterial y de la saturación con oxígeno en forma continua. Y según fuera clínicamente apropiado después de la interrupción del tratamiento.
• Cuando se administra PRECEDEX® mediante infusión durante más de 6 horas, los pacientes deben informar si sienten nervios, agitación y dolor de cabeza que se pueden producir durante hasta 48 horas después de discontinuar la administración de PRECEDEX®.
• Además, los pacientes deben informar los síntomas que se pueden producir en el plazo de las 48 horas posteriores a la administración de PRECEDEX® tales como: debilidad, confusión, sudoración excesiva, pérdida de peso, dolor abdominal, deseo por comer alimentos salados, diarrea, estreñimiento, mareos o aturdimiento.
El clorhidrato de dexmedetomidina deberá ser administrado únicamente por personas experimentadas en el manejo de pacientes en la unidad de cuidados intensivos. Debido a los conocidos efectos farmacológicos de la dexmedetomidina, los pacientes deberán ser controlados continuamente.
Para minimizar los efectos farmacológicos indeseables, el clorhidrato de dexmedetomidina no deberá administrarse en inyecciones en bolo. Se han asociado episodios clínicamente significativos de bradicardia y paro sinusal con la administración de clorhidrato de dexmedetomidina en voluntarios jóvenes sanos con elevado tono vagal o con diferentes vías de administración, incluyendo la administración rápida endovenosa o en bolo.
Adultos: La dosis del clorhidrato de dexmedetomidina debe ser individualizada y titulada según el efecto clínico deseado. Para los pacientes adultos, se recomienda iniciar la administración de clorhidrato de dexmedetomidina con una dosis de carga de 1.0 μg/kg durante 10 minutos, seguida de una infusión de mantenimiento de 0.2 a 1.4 μg/kg/h.
En el estudio SEDCOM [Richard R. Riker, MD; JAMA, 2009-02-04-Vol 301, No. 5) se administra 0.2 a 1.4 μg/kg por hora [n = 244]) de dexmedetomidina o midazolam (0.02 a 0.1 mg/kg por hora [n = 122]) a pacientes adultos con un ajuste gradual de la dosis para lograr una sedación leve (RASS comprendido entre -2 y +1) a partir de la inscripción en el estudio hasta la extubación o después de 30 días. Este estudio confirma que las velocidades de infusión de dexmedetomidina hasta 1.4 μg/kg por hora durante más de 24 horas ofrece sedación similar a la obtenida con midazolam, son seguras y están asociadas con mejoras en los resultados clínicos.
En general, no se debe administrar PRECEDEX® durante más de 24 horas. La administración continua durante más de 24 horas se debe determinar en función de la evaluación cuidadosa de la afección del paciente.
La administración de PRECEDEX® durante más de 24 horas se debe evaluar en forma individual. Se debe evaluar a los pacientes en intervalos regulares a fin de determinar la necesidad de continuar con la sedación. La experiencia de PRECEDEX® durante más de 4 días es limitada.
La velocidad de la infusión de mantenimiento debe ser ajustada para alcanzar el efecto clínico deseado. El clorhidrato de dexmedetomidina ha sido administrado a pacientes que requieren ventilación mecánica. Algunos pacientes que reciben dexmedetomidina se han mostrado despiertos y alertas al ser estimulados. Este es un componente previsto de la sedación con dexmedetomidina y no deberá considerarse como falta de eficacia en ausencia de otra sintomatología clínica. La dexmedetomidina ha sido perfundida en forma continua en pacientes ventilados mecánicamente antes, durante y después de la extubación. No es necesario suspender la administración de dexmedetomidina antes de la extubación.
Pacientes de edad avanzada: La dexmedetomidina deberá titularse según la respuesta del paciente.
Los pacientes de edad avanzada (de más de 65 años) a menudo requieren dosis más bajas de dexmedetomidina.
Insuficiencia Hepática: Reducciones de la dosis deben ser consideradas para los pacientes con insuficiencia hepática, pues el clorhidrato de dexmedetomidina es metabolizado principalmente en el hígado.
Insuficiencia renal: Puede ser necesario considerar reducciones de la dosificación.
Niños: La seguridad y eficacia de PRECEDEX® en niños no ha sido adecuadamente establecida (véase Farmacocinética y farmacodinamia, Reacciones secundarias y adversas, y Precauciones en relación con efectos de carcinogénesis, mutagénesis, teratogénesis y sobre la fertilidad).
Administración: Para administrar el clorhidrato de dexmedetomidina se deberá emplear un dispositivo de infusión controlada.
La técnica aséptica estricta debe ser siempre mantenida durante la infusión del clorhidrato de dexmedetomidina.
Presentación concentrada de PRECEDEX® Solución 200 μg/2 mL: La preparación de las soluciones de la infusión es la misma, tanto para la dosis de carga como para la de mantenimiento.
Para preparar la infusión, retirar 2 mL del concentrado de clorhidrato de dexmedetomidina y agregar a 48 mL de Cloruro de Sodio al 0.9% para totalizar 50 mL. Agitar suavemente para mezclar bien. Un aparato de infusión controlada debe ser utilizado para administrar clorhidrato de dexmedetomidina.
Presentaciones premix de PRECEDEX® Solución 80 μg/20 mL, 200 μg/50 mL, 400 μg/100 mL y 1000 μg/ 250 mL: No requiere dilución para su administración ya que la solución viene lista para su infusión.
El clorhidrato de dexmedetomidina debe ser usado de inmediato y desechado después de 24 horas.
Los productos parenterales deben ser inspeccionados visualmente para detectar partículas extrañas y decoloración antes de la administración.
Los frascos ámpula están preparados para usarse en un solo paciente.
Compatibilidad: El clorhidrato de dexmedetomidina ha demostrado ser compatible cuando se lo administra con los siguientes fluidos intravenosos y drogas: lactato de Ringer, solución glucosada al 5%, cloruro de sodio al 0.9%, manitol al 20%, tiopental sódico, etomidato, bromuro de vecuronio, bromuro de pancuronio, succinilcolina, besilato de atracurio, cloruro de mivacurio, bromuro de glucopirrolato, clorhidrato de fenilefrina, sulfato de atropina, midazolam, sulfato de morfina, citrato de fentanilo y un sustituto del plasma.
Incompatibilidad: PRECEDEX®/clorhidrato de dexmedetomidina no debe mezclarse con otros productos farmacéuticos o diluyentes excepto aquellos mencionados anteriormente.
MANIFESTACIONES Y MANEJO DE LA SOBREDOSIFICACIÓN O INGESTA ACCIDENTAL:
Sobredosis: La tolerabilidad de PRECEDEX® se observó en un estudio en el que se les administró a sujetos sanos la dosis máxima recomendada, y aún mayor de 0.2 a 1.4 μg/kg/h. La concentración sanguínea máxima alcanzada en este estudio fue cerca de 6 veces mayor que el rango terapéutico. Los efectos observados más notables en dos sujetos que alcanzaron las dosis más altas fueron bloqueo A-V de primer grado y bloqueo cardiaco de segundo grado. No se observó compromiso hemodinámico con el bloqueo A-V, y el bloqueo cardiaco se resolvió espontáneamente dentro de un minuto.
En los estudios de sedación en la UCI, cuatro pacientes adultos recibieron una sobredosis de PRECEDEX®. Un paciente recibió una dosis de carga de 2 μg/kg durante 10 minutos (el doble de dosis de carga recomendada). Otros dos pacientes que recibieron una dosis de carga de 2 μg/kg durante 10 minutos, experimentaron bradicardia y/o hipotensión. Un paciente que recibió una dosis de carga en bolo de PRECEDEX® sin diluir (19.4 μg/kg) tuvo un paro cardiaco, del cual fue exitosamente reanimado.
PRESENTACIONES:
Presentación concentrada de PRECEDEX® Solución 200 μg/2 mL: Caja con 1, 5 o 25 frascos de 200 μg/2 mL e instructivo anexo.
Presentaciones premix de PRECEDEX® Solución 80 μg/20 mL, 200 μg/50 mL, 400 μg/100 mL:
Caja con 10 frascos de 80 μg/20 mL e instructivo anexo. Charola con 20 frascos de 200 μg/50 mL e instructivo anexo. Charola con 10 frascos de 400 μg/100 mL e instructivo anexo.
RECOMENDACIONES SOBRE ALMACENAMIENTO:
Almacenar en el envase original.
Consérvese a no más de 30 ºC. Protéjase de la luz. No requiere refrigeración. Para reducir los riesgos microbiológicos, usar tan pronto como sea posible después de la dilución.
En caso de necesidad, conservar entre 2 y 8 ºC durante no más de 24 horas.
LEYENDAS DE PROTECCIÓN:
Literatura exclusiva para médicos. Para uso exclusivo en la Unidad de Cuidados Intensivos. No se administre si la solución no es transparente, si contiene partículas en suspensión o sedimentos. Si no se administra todo el producto deséchese el sobrante. No se administre si el cierre ha sido violado. Su venta requiere receta médica. No se deje al alcance de los niños. La presentación concentrada de PRECEDEX® Solución 200 μg/2 mL debe diluirse. No se use en el embarazo, durante la lactancia, ni en menores de 18 años. Producto de uso delicado. Adminístrese por prescripción y bajo vigilancia médica.
Reporte las sospechas de reacción adversa al correo: farmacovigilancia@cofepris.gob.mx, al correo MEX.AEReporting@pfizer.com y a la línea Pfizer 800 401 2002
PFIZER, S.A. de C.V.
Km. 63 Carretera México Toluca,
Zona Industrial, C.P. 50140,
Toluca, México, México.
Reg. Núm: 207M2000 SSA IV
®Marca Registrada